内容分类
国家与地区
汇集国际药物 NAMs 的监管政策、指导文件与标准动态,区分文件状态及适用法域,可进一步按国家与地区查阅。
共 14 篇 · 显示 1–14 篇
FDA 发布非临床试验术语直接最终规则,更新药品与生物制品法规中涉及动物研究的表述,并补入涵盖细胞检测、器官芯片和计算模型的定义。文件同时列明征求意见安排与 2027 年生效日期。
EMA 启动独立于药品上市申请的 NAMs 数据交流试点,涵盖四类非临床评价问题,为参与者提供非约束性反馈。试点关注方法的使用情境、已有数据和监管用途,预计接收数据至 2027 年第三季度。
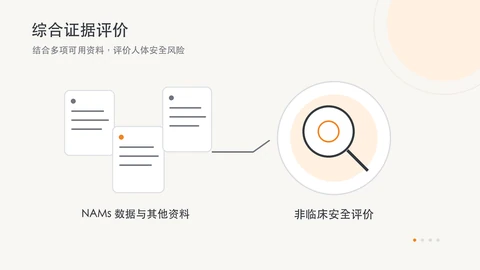
FDA 针对部分肿瘤生物药和偶联产品提出精简非临床安全研究的草案,分别讨论相关动物种属、PD-(L)1 单特异性抗体、CD3 双特异性产品及 ADC。已有产品资料、靶点知识和适用 NAMs 可参与证据权重风险评价。
PMDA 于 2026 年 5 月提出常规单抗一般毒性评价思路,围绕已有的 3 个月试验结果、靶点风险和 NAMs 数据,讨论 6 个月猴试验的必要性,并分别说明猴为唯一相关物种及缺少适当动物物种时的评价路径。
FDA 公布减少动物试验路线图的首年进展,回顾指南、方法资格认定、可查询资料和跨机构合作。报告同时列出尚需推进的毒性数据资源、评价终点及进度监测,分别介绍已有成果与下一阶段的建设任务。
FDA 发布药物开发中使用新方法学的指南草案,围绕使用情境、人类生物学相关性、技术表征及用途适配提出验证建议,并说明模型数据如何支持非临床评价与监管决策。
美国参议院于 2025 年 12 月通过 S.355 的修订文本,要求在成法后推动非临床试验法规与既有法律修订一致。重点是法规术语和定义的调整。
FDA 发布单抗非临床安全研究草案,建议在适当的综合证据支持下精简长期动物研究。文件聚焦单一靶点抗体,并明确排除肿瘤疾病办公室审评的适应证、多特异性抗体和 ADC 等类别;3 个月研究与风险评价的组合是其主要讨论方向。
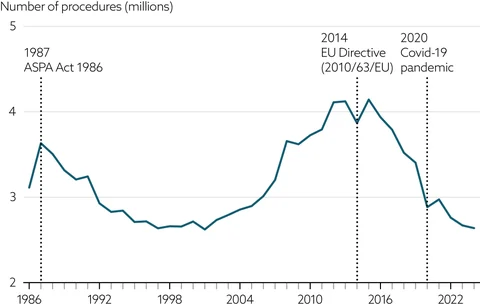
英国发布替代动物研究战略,将技术开发、独立验证、数据基础设施和监管应用纳入同一实施框架。与药物研发相关的安排包括临床前转化模型中心和新的验证协调机制,目标是让人源方法从研究成果走向可采用的工具。
PMDA 于 2025 年 10 月整理非临床安全评价中的证据权重思路,将 NAMs 数据作为综合评价的依据之一,并提出积累咨询案例、讨论数据接受问题及公开具体案例的工作方向。文件覆盖药品与再生医疗产品。
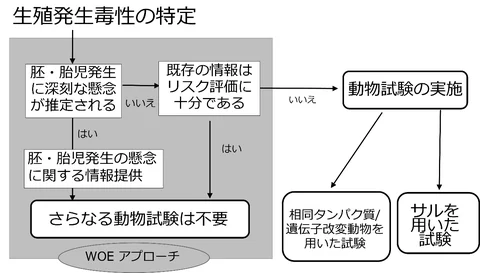
PMDA 针对猴为唯一适当物种的生物药,提出生殖发育毒性评价中的综合证据思路,列出已知严重风险、充分同类资料和低系统暴露等情境;信息不足时,仍需考虑相关试验及其他动物评价方案。
NIH 澄清新的资助方向:不再制定仅面向人类疾病动物模型的新资助机会,但研究者仍可提出科学合理的动物研究。调整扩大了人源、体外、计算和组合方法的申请空间,模型选择仍需对应研究问题并接受评审。
NIH 在 2025 年 4 月宣布优先发展人源研究技术,提出设立协调机构、扩展资助与基础设施,并按研究问题、使用情境和人体相关性评价方法。这份公告是后续资助调整的早期政策节点。
FDA 于 2025 年 4 月公布减少非临床安全性动物试验的行动计划与路线图,以单克隆抗体为初始重点,鼓励在新药临床试验申请中提交 NAMs 数据,并通过试点、方法验证与指南更新逐步推进。
当前条件下暂无匹配内容。可减少筛选条件或换一个关键词。
可通过页码浏览文章;搜索、组合筛选和每页数量切换需要启用 JavaScript。
用于记住你的隐私选择。文章原站配图会向图片提供方发起请求,详见隐私政策。
浏览器已请求停止追踪,本页不加载访问统计。