
用同一遗传背景连接代谢与心脏反应
药物在肝脏中的代谢,可能改变到达心脏的活性药物浓度。加州大学伯克利分校(University of California, Berkeley)、加州大学旧金山分校(University of California, San Francisco)与瑞士伯尔尼大学医院(University Hospital Bern)等机构在 Frontiers in Pharmacology 报道,用同源人诱导多能干细胞(iPSC)建立肝脏和心脏微生理系统,检验代谢受抑后对心肌电活动的影响。
研究选用促胃肠动力药西沙必利与抗真菌药酮康唑。西沙必利经肝脏 CYP3A4 转化为没有相同致心律失常作用的代谢产物 norcisapride;酮康唑可抑制这一步代谢。这组已知相互作用为模型提供了从酶活性、药物浓度到心肌功能的检验对象。
肝细胞与心肌细胞均来自 WTC iPSC 遗传背景。心肌细胞使用其中带钙信号报告基因的编辑版本。肝、心系统在各自芯片内培养,实验先收集肝芯片流出液,再送入心脏芯片,完成代谢处理与心脏检测的先后连接。
先检测肝芯片的合成与代谢功能
肝芯片的细胞腔与供液通道之间有聚对苯二甲酸乙二醇酯(PET)多孔膜,营养和药物扩散进入细胞腔,减少液流直接作用于细胞。细胞在芯片内形成约 80 μm 厚的三维组织,装载恢复后以每小时 10 μL 持续供液。白蛋白、尿素和药物代谢产物可从少量流出液中检测。
同批细胞分为芯片和常规二维培养。第 9 天,芯片内按细胞数归一化的白蛋白分泌约为二维组的 3 倍,尿素分泌约为 7 倍。肝细胞来源的酶和运输功能也经底物及抑制剂检查,其中 CYP3A4 活性约为原代肝细胞的 3%–5%,其他部分 CYP 活性更低。
二维细胞中的质谱检测显示,加入 10 μM 酮康唑后,西沙必利的代谢产物形成减少。芯片中 CYP3A4 底物的发光信号也明显下降,约为未加酮康唑时的 1/7。这些检测用于确认该肝模型确实保留所需代谢途径及抑制反应。
给药实验校正材料吸收,并统一培养液条件
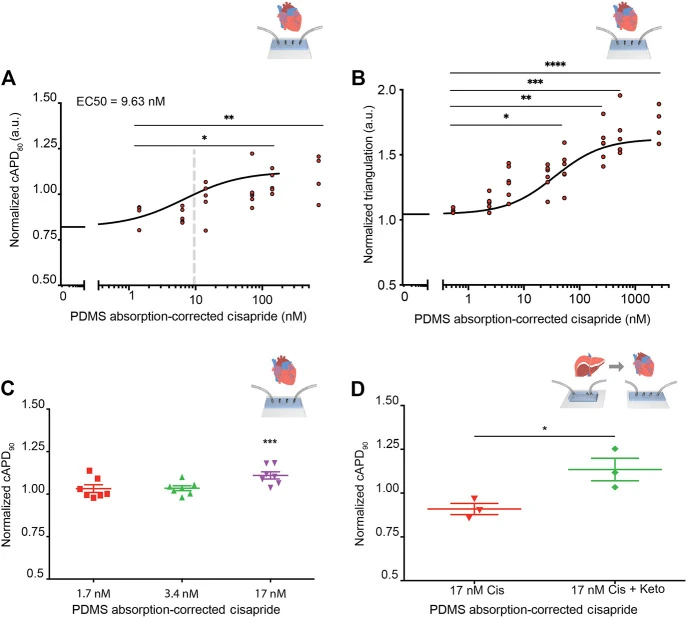
芯片使用的聚二甲基硅氧烷(PDMS)材料会吸收西沙必利。研究先在无细胞芯片中测量给药前后的浓度,并用质谱结果校正实验中的有效浓度。不同测试浓度下约有 60%–70% 药物被材料吸收,心脏浓度—反应图按这一校正后的浓度表示。
肝心连接还需要共同适用的培养液。团队在肝细胞用的 Williams’ E 培养液与补充剂条件下,检查心脏芯片的搏动频率,并确认短期暴露与原心肌培养液相比没有改变基线搏动。后续心脏动作电位测量均先记录同一芯片的培养液基线。
心脏检测用电压敏感染料 BeRST-1 记录动作电位,同时从明场视频分析搏动。动作电位时程按搏动频率校正,分别观察复极达到 30%、80% 和 90% 的时程,以及反映动作电位形状的三角化指标。
抑制肝代谢后,流出液再次延长心肌动作电位
直接给心脏芯片西沙必利时,校正后的动作电位时程随浓度增加而延长,cAPD80 的半数有效浓度约为 9.63 nM。17 nM 已引起显著时程延长;较高浓度还改变动作电位的复极形状。
相互作用实验先让西沙必利在肝芯片中处理 8 小时,再将流出液给心脏芯片 30 分钟。仅有西沙必利时,经肝处理后的流出液没有显著延长心脏 cAPD90;同时加入 10 μM 酮康唑时,流出液则使 cAPD90 显著延长。对应结果图中的西沙必利浓度按材料吸收校正后为 17 nM。
这项研究以一种临床已知相互作用验证肝代谢与心脏功能的连接。肝细胞的部分代谢功能仍低于原代细胞,模型来自单一遗传背景;作者把细胞功能表征和进一步扩展多器官模型视为后续工作的基础。
窄屏可横向滑动查看完整图表。