
用患者细胞和同背景对照研究 PRKAG2 变异
杰克逊实验室(The Jackson Laboratory)、哈佛医学院(Harvard Medical School)等团队在 Cell Reports 研究 PRKAG2 相关心肌病。PRKAG2 编码的蛋白参与调节腺苷酸活化蛋白激酶(AMP-activated protein kinase,AMPK);某些变异使这一能量感知系统持续活跃,伴随心肌肥厚与糖原积累。
团队建立患者来源的诱导多能干细胞(induced pluripotent stem cells,iPSC)心肌模型,包含携带 N488I 变异的 2 位家系成员、1 位未患病亲属及 1 位无亲缘关系的对照。另设置同基因背景的变异、校正和失活细胞,帮助区分遗传背景与 PRKAG2 改变的作用。
携带 N488I 的心肌细胞中,AMPK 活性相关信号、糖原含量和细胞大小升高。研究进一步把这些细胞组成三维心肌微组织(cardiac microtissues,CMT),同时分析组织收缩、细胞数量和分子状态。
微组织收缩力升高,与细胞存活增加有关
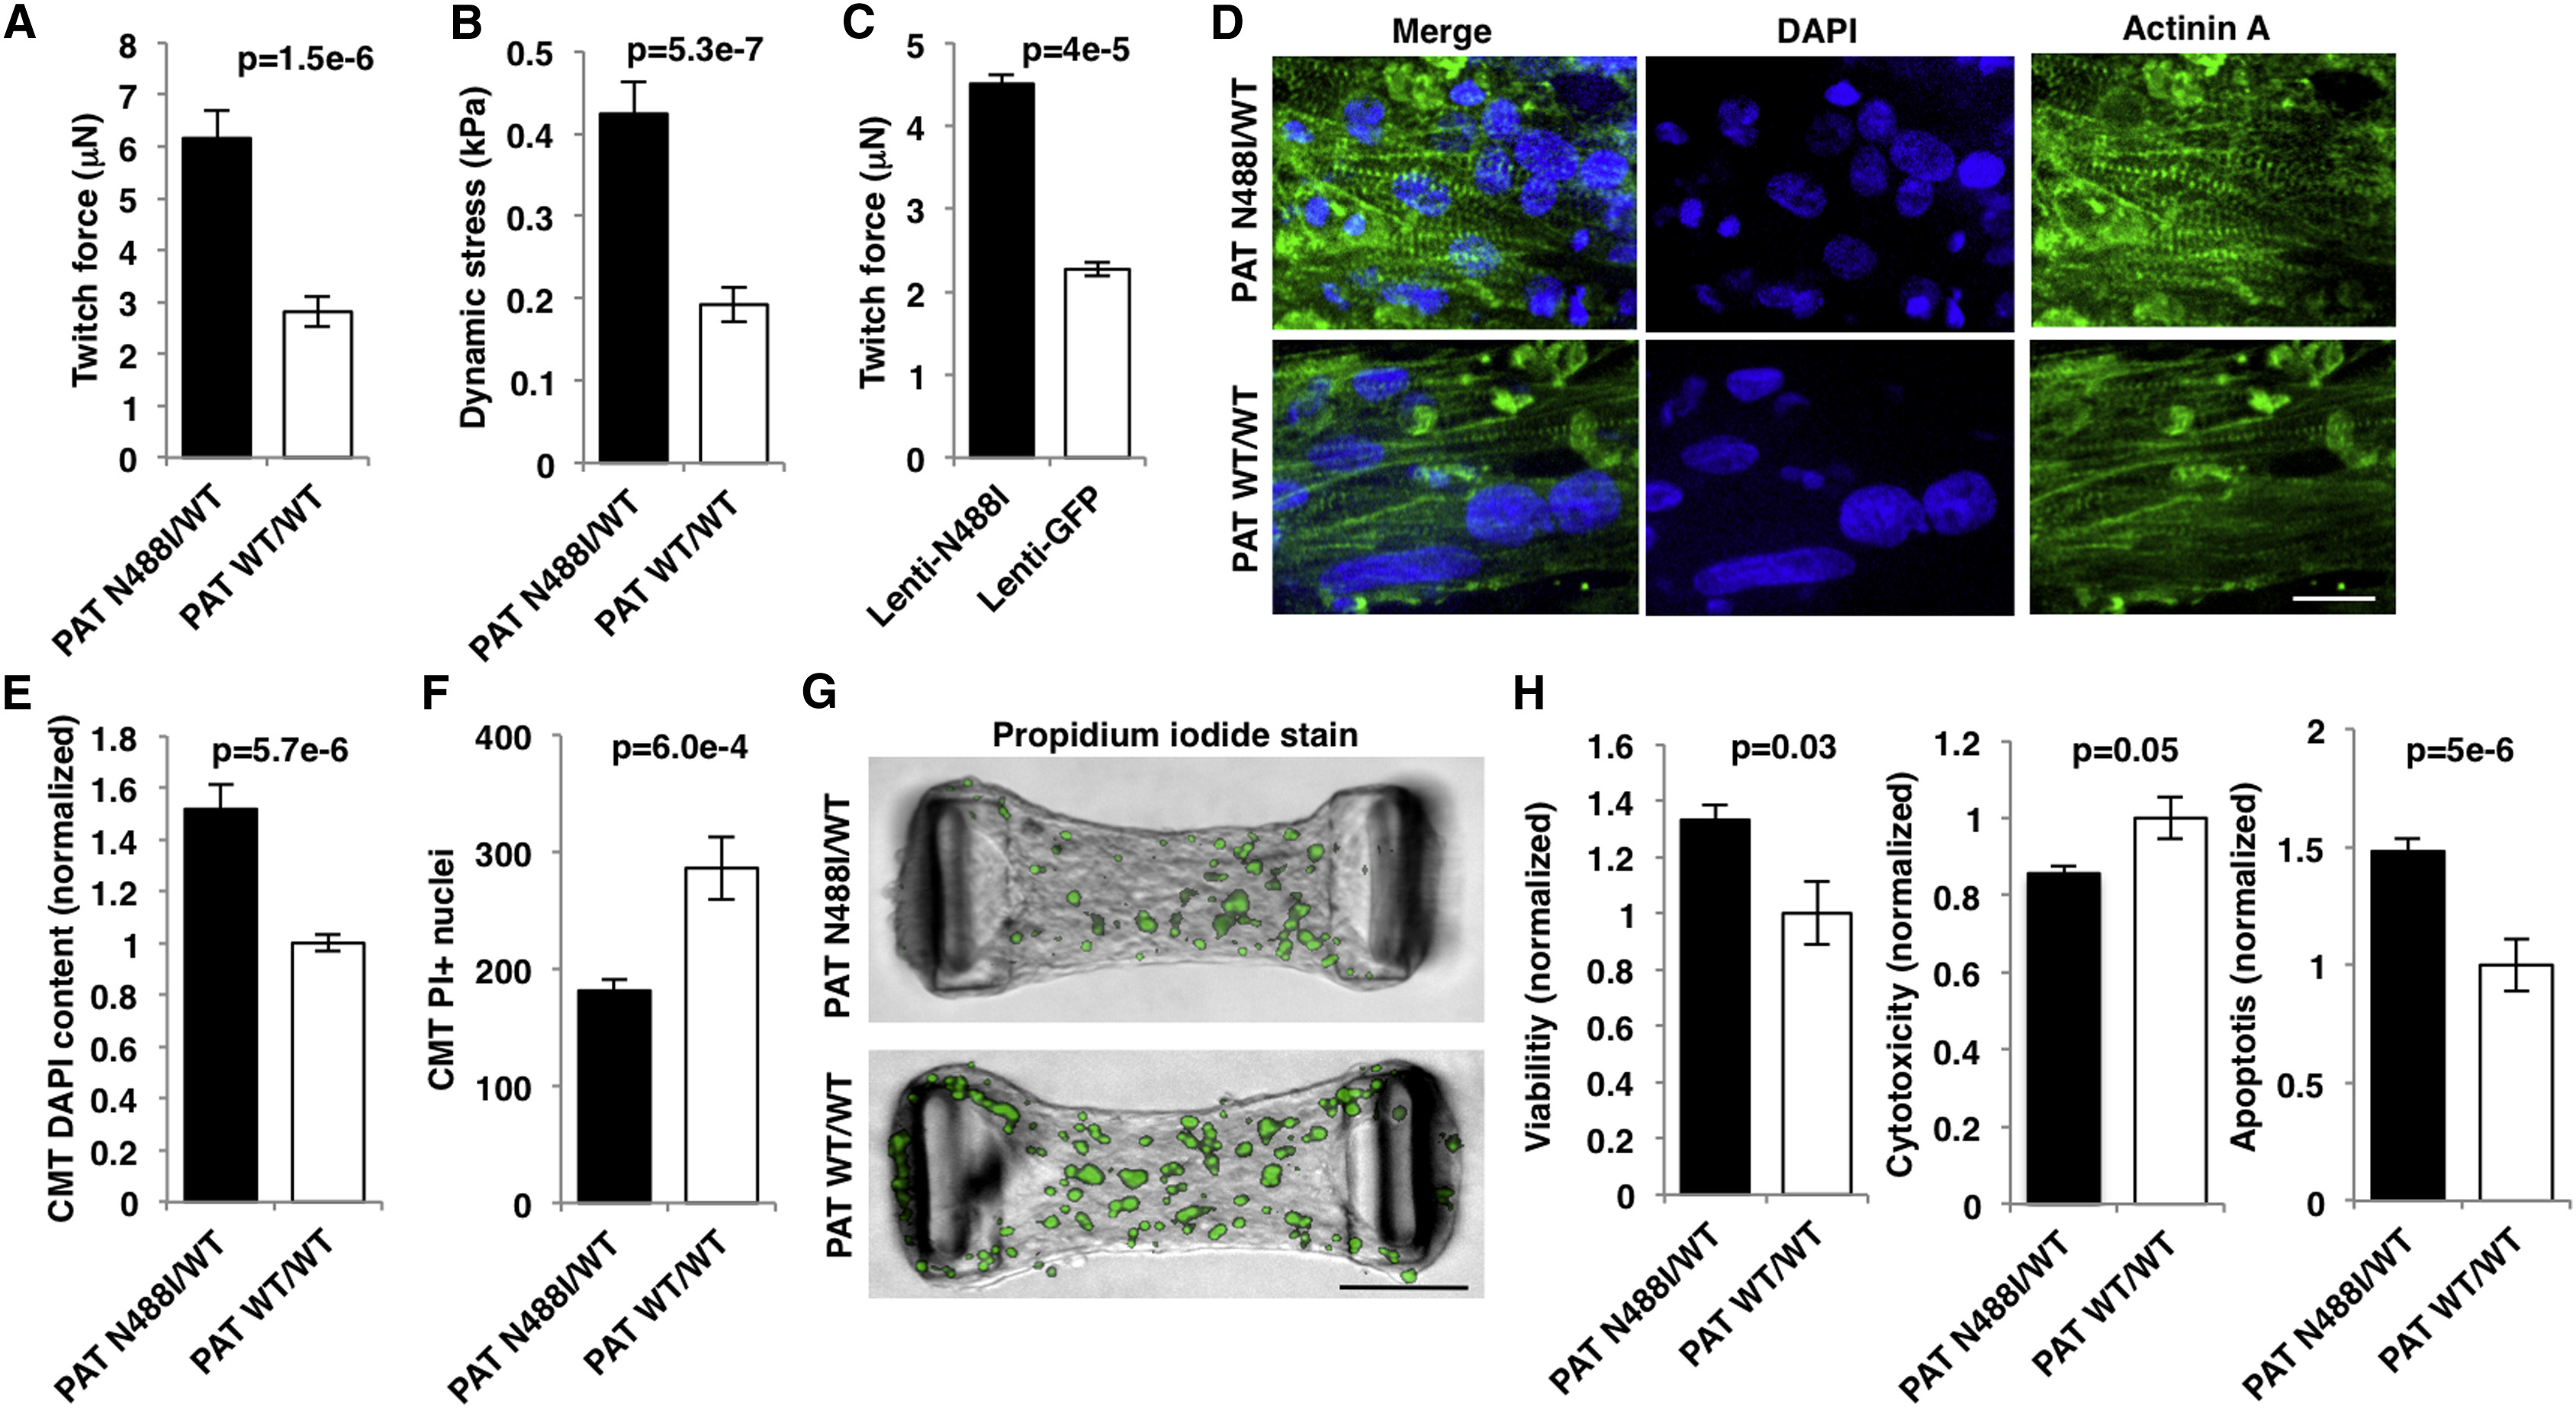
同背景比较中,N488I 微组织的单次收缩力为 6.16 μN,校正对照为 2.81 μN;这一比较每组至少包含 5 个微组织。突变组织中细胞核数量增加约 51%,死亡细胞染色较少。
单个细胞的牵引力没有观察到同样差异,增殖相关指标也未升高。作者据此认为,组织收缩力增强主要与存活细胞数量增加有关。
二维培养的心肌细胞在基础状态和阿霉素暴露后也显示较高存活。进一步检测发现,N488I 细胞的总体细胞毒性降低,但凋亡相关指标反而升高。作者因此把存活改善主要归于非凋亡性细胞死亡减少。
窄屏可横向滑动查看完整图表。
糖原积累伴随代谢途径的协调变化
结合转录组与代谢测量,研究者考察 AMPK 活跃时葡萄糖怎样被利用。变异细胞的葡萄糖摄取、糖原合成相关表达增加,部分下游糖酵解代谢物和乳酸产生却减少;这有助于解释摄取的葡萄糖为何更多积累为糖原。
液相色谱–串联质谱检测了 224 种细胞内代谢物,代谢检测采用 3 次生物学重复。团队还测量线粒体含量与耗氧,发现相关指标升高。
A769662 使心肌细胞分泌的 TGFβ-2 减少
转录资料还提示,变异细胞中转化生长因子 β(transforming growth factor beta,TGFβ)相关信号减弱。团队用 AMPK 激动剂 A769662 做进一步比较:没有外加 TGFβ 时,药物预处理使 SMAD2 磷酸化降低约 28%;外加 TGFβ 后,则未观察到同样抑制。
培养液检测显示,PRKAG2 变异或 A769662 处理均伴随 TGFβ-2 减少,TGFβ-1 没有相同变化。TGFβ 对应转录量与 AMPK 活性之间也未发现显著关系,作者据此提出,调节发生在转录之后,并影响细胞自身产生的信号。
随后的小鼠实验中,A769662 减轻了另一类肥厚型心肌病模型的心室壁增厚和纤维化。该结果为同一作用方向提供体内资料,但动物病因、组织环境与人源 PRKAG2 细胞并不相同。
短期模型的功能表现需要结合疾病阶段理解
研究中的变异细胞更容易存活,微组织也产生更高收缩力,但患者长期疾病过程仍可能恶化。作者指出,模型没有覆盖心脏传导系统细胞,短期培养也难以呈现晚发损伤;未成熟心肌对葡萄糖的利用方式还可能影响结果。
作者据此提出,对 AMPK 的激活强度和时间进行调节,可能有助于利用其抗纤维化作用,同时避免持续活化带来的不利影响;这仍是待进一步检验的治疗设想。
来源与延伸阅读
- Integrative Analysis of PRKAG2 Cardiomyopathy iPS and Microtissue Models Identifies AMPK as a Regulator of Metabolism, Survival, and Fibrosis. Cell Reports. 2016. DOI: 10.1016/j.celrep.2016.11.066 ↗
- Integrative Analysis of PRKAG2 Cardiomyopathy iPS and Microtissue Models Identifies AMPK as a Regulator of Metabolism, Survival, and Fibrosis. Erratum. Cell Reports. 2017;19(11):2410. DOI: 10.1016/j.celrep.2017.05.038 ↗