
草案针对传统单抗,不包括所有抗体药物
国家药品监督管理局药品审评中心(Center for Drug Evaluation,CDE)于 2026 年 8 月公开征求单克隆抗体动物试验减少或替代指导原则的意见。草案讨论的是传统单抗,按国际非专利药品名称的新命名体系,对应后缀为 -tug 或 -bart 的产品;复杂抗体构建物,以及辅料和杂质带来的安全性问题,不在这份文件的讨论范围内。
草案从单抗的作用特点出发:毒性通常与靶点分布、靶点功能以及药理作用过强有关,而动物中的免疫原性可能改变药物清除,或产生免疫相关反应,影响对主要风险的判断。因此,非临床评价需要把靶点生物学、既有临床经验和试验结果放在一起分析,不能只看动物研究做了多长时间。
类器官和计算模型进入综合证据评价
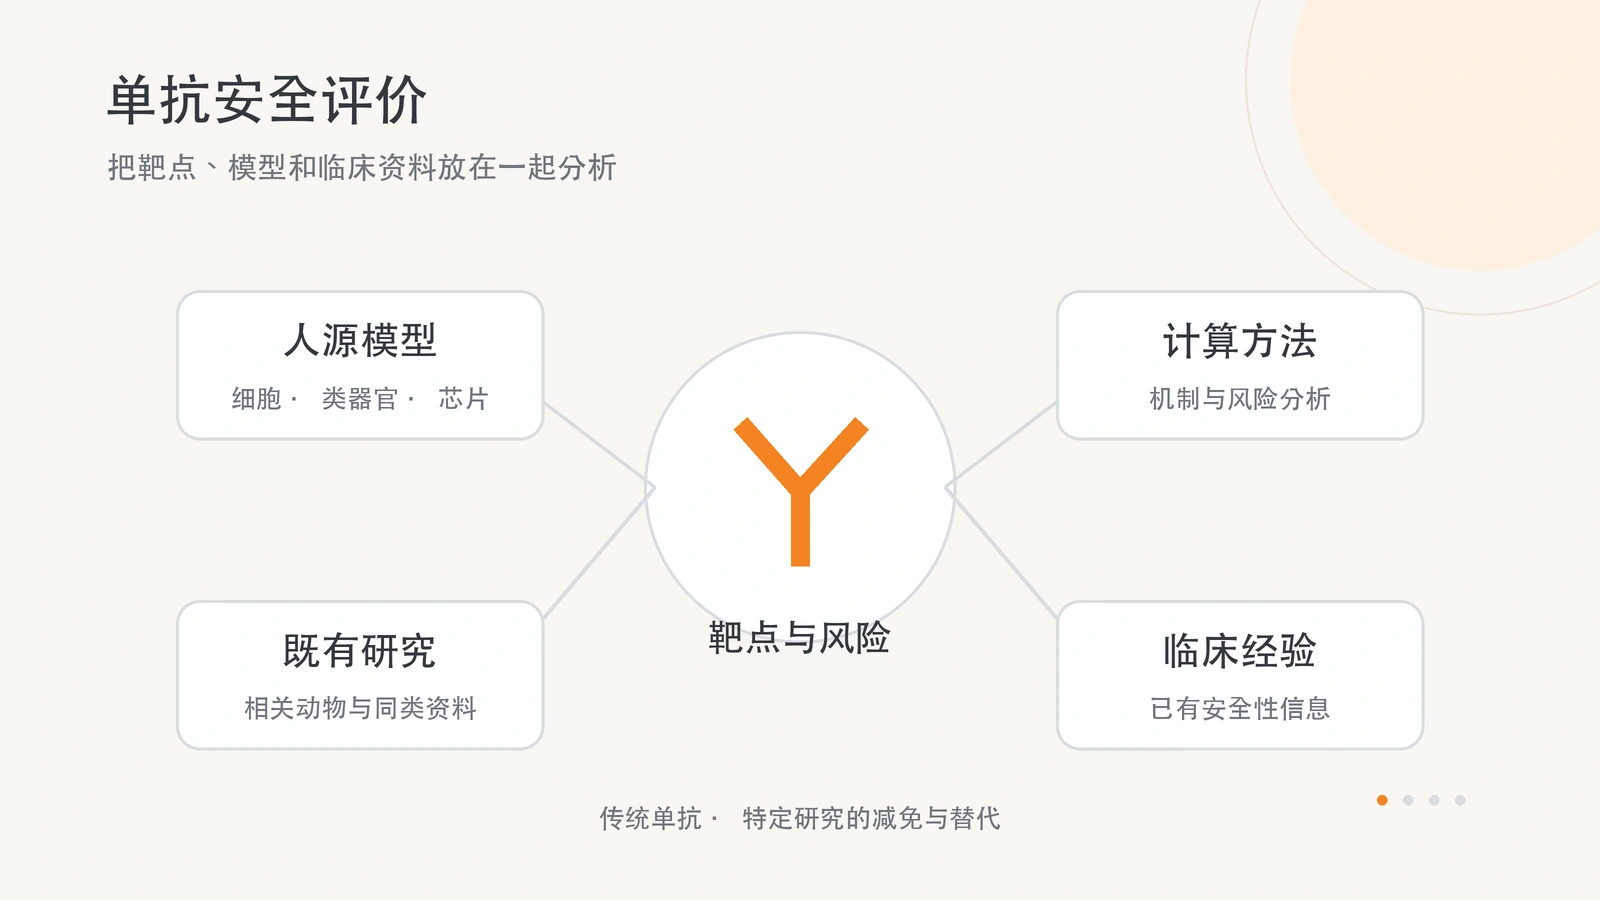
文件提出,将有限的动物试验与基因组、蛋白质组、细胞、类器官、器官芯片和计算模型资料相结合,再纳入同类药物及临床数据。这些资料可共同用于证据权重评估(weight of evidence,WoE),帮助解释靶点在人体中的功能、药物的特异性和潜在不良作用,为减少或替代动物研究提供依据。
相关动物种属仍需根据靶点结合、药理反应和重复给药的可行性选择。当啮齿类与非啮齿类动物均为相关种属时,草案提出,一般毒性的短期和长期研究可采用一种相关动物。没有相关种属时,也不能简单忽略安全性问题:转基因动物或替代分子各有适用限制,人源体外研究、靶点资料和计算方法则可补充对人体风险的认识。
3 个月一般毒性研究可支持上市申请,需先满足证据条件
对于非晚期肿瘤适应证的单抗,草案提出,经充分的综合证据评价后,3 个月一般毒性研究可以支持上市申请。这项安排需要同时考察靶点的表达与功能、药物作用机制和选择性、短期研究中的药代及毒代资料,以及临床和同靶点单抗的安全性经验。文件也鼓励采用科学合理、经过一定验证的非动物方法。
3 个月方案有明确的适用限制。草案列出的不适用情形包括:已有毒性无法合理解释;严重风险不便在临床监测,且 3 个月研究尚未充分暴露该风险;靶点广泛表达;新靶点的安全性仍有较大不确定性。对证据评估后不适宜减少试验的产品,草案建议开展 6 个月一般毒性研究。
长期试验也可能受到动物反应的限制:免疫原性可能加快药物清除,造成暴露不足;免疫抑制等药物毒性则可能导致动物死亡,使更长周期试验不可行。草案提出,在这些情形下结合有限的动物资料和其他证据,评价长期暴露的毒性风险。
一般毒性试验的替代仍需逐个产品判断
草案讨论了可考虑替代一般毒性动物研究的情形。例如,没有相关动物种属,但非动物资料能够充分评价风险;或者已有多个同类产品的临床与非临床资料,表明动物试验不能提供有用的风险预测。这些判断均以具体产品和现有证据为基础。
文件同时建议,在开展临床试验前进行短期探索性动物研究,以了解安全药理、制剂相关安全性和药代动力学。草案还提到,定量系统药理学(quantitative systems pharmacology,QSP)等计算模型可用于论证首次人体试验的给药剂量。
动物数量方面,草案引用国际人用药品注册技术协调会(International Council for Harmonisation,ICH)关于恢复期设置等减少动物使用的既有建议,提出在满足科学评价的前提下,按替代、减少和优化的 3R 原则精简试验设计。
其他毒性终点和联合用药也强调证据充分性
生殖发育风险的评价包括靶点在生殖与发育中的作用、药物选择性、胎盘转运和胎儿暴露,以及同类产品资料。非动物证据不足时,仍需考虑相关动物研究。致癌性评价也从 WoE 开始,对有潜在致癌性担忧的产品,草案建议尽可能采用非动物方法。免疫毒性可通过体外试验或一般毒性研究中的相关观察评估,有具体风险时再考虑专门动物研究。儿科用药同样先作 WoE 评估,再判断是否需要额外的非临床研究。
对联合使用的单抗或单抗与其他药物,已有单药临床经验和安全性资料可支持综合判断;风险尚不清楚时,需要进一步评价,草案优先考虑针对具体终点的非动物方法。若产品一开始就按多种药物同时开发,缺少单药临床经验且动物试验可行,仍可能需要组合的动物毒性研究。
这份征求意见稿把非动物资料的用途落实到具体决策:解释靶点风险、判断长期研究是否增加信息,以及补足特殊人群或联合用药的证据。能否减少或替代研究,取决于这些问题是否得到充分回答;文件本身仍处于征求意见阶段。