
溶出能否代表药物进入体内的过程
韩国中央大学(Chung-Ang University)和成均馆大学(Sungkyunkwan University)的研究者,在 Archives of Pharmacal Research 发表综述,讨论体外—体内相关性(in vitro–in vivo correlation,IVIVC)何时能支持药物暴露预测,以及何时需要改变建模方法。
传统 IVIVC 尝试把体外溶出与体内吸收相联系。其较适用的情境是制剂释放或溶出主导药物进入体内的速度;如果决定暴露的关键过程发生在溶出之外,仅测溶出曲线就可能不足。本文的讨论范围主要是口服药物递送。
吸收过程和制剂行为可造成不同失配
第一类问题来自吸收过程。膜通透性、转运、特定肠段的吸收窗口,以及肠道或肝脏首过代谢,都可能成为限制系统暴露的环节。此时体外药物已经溶出,进入体内的量和速度仍由其他过程决定。
第二类问题来自制剂。过饱和、再结晶、胶体分配和辅料对通透性的影响,会改变真正能够穿膜的药物比例。总体检测中被计入溶出量的成分,并不一定都处于可吸收的分子分散状态。
综述以已发表案例说明这两类原因:有的药物受浓度相关转运限制,有的制剂体外溶出相似而体内暴露不同。作者按机制归类这些现象,为后续模型选择提供依据。
生理差异和多阶段释放使单一曲线更难适用
第三类问题是生理变化。胃肠道 pH、液体体积、胆盐、胃排空和转运时间等条件,会在个体和生理状态之间变化,影响同一制剂的溶出及吸收。
第四类问题涉及复杂释放:药物可能在不同肠段、不同时间阶段释放,各阶段又有不同吸收条件。单一、固定的体外曲线难以完整代表这一输入过程。
4 类原因可以同时存在于同一产品中。综述将其定位为便于分析的概念框架,要求结合具体药物资料判断主要障碍;增加模型复杂度本身并不会确认失配的真正原因。
三类方法分别描述溶出和吸收
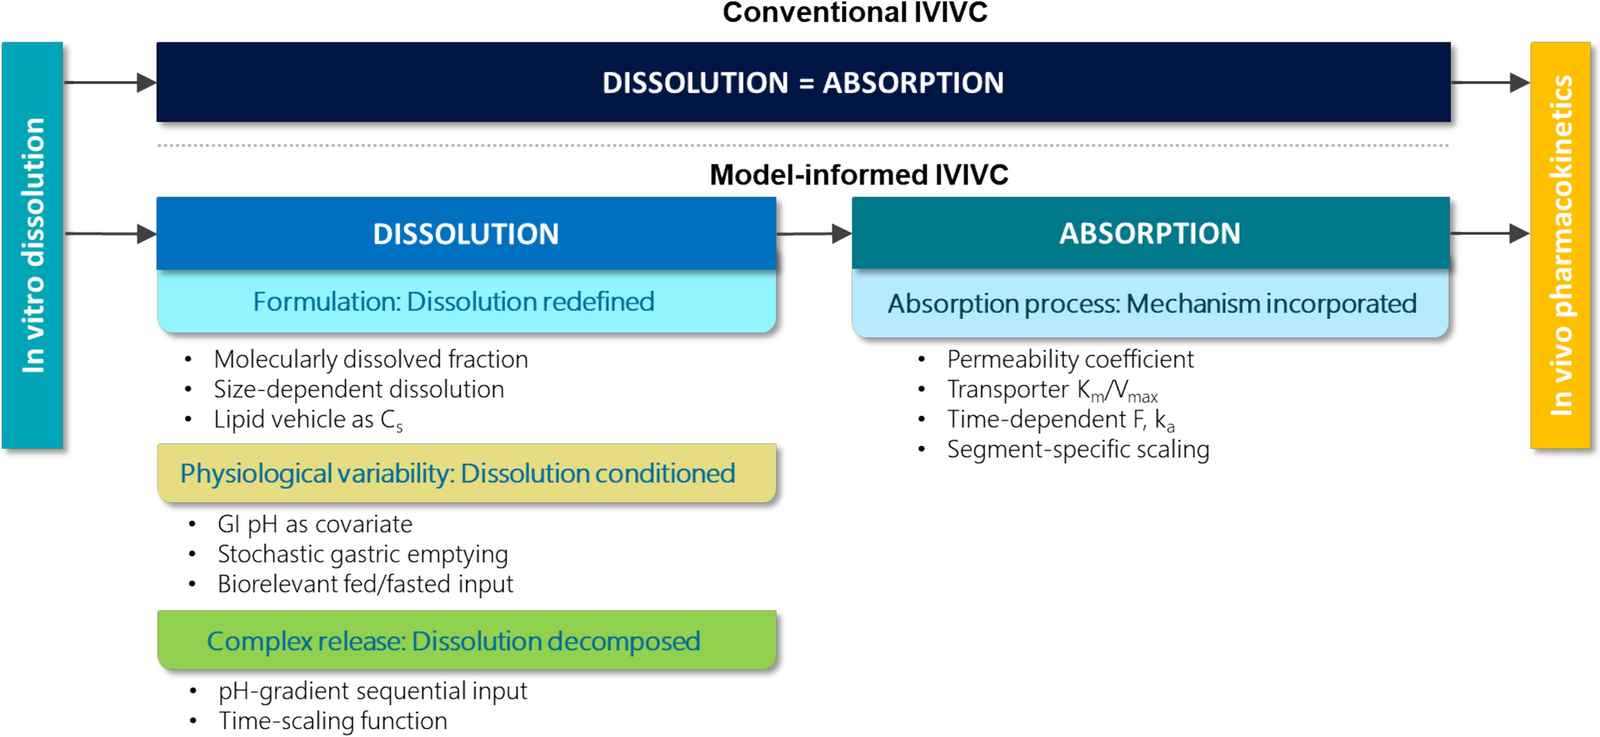
生理药剂学模型(physiologically based biopharmaceutics modeling,PBBM)将释放、溶出、肠道转运、穿膜和全身处置作为不同过程,利用制剂和生理信息预测暴露。它与生理药代模型(physiologically based pharmacokinetic modeling,PBPK)使用相近的吸收机制,但更关注产品质量属性与体内表现之间的关系。
群体药代框架可在区室模型中同时估计溶出和处置相关参数,并把部分个体差异作为协变量处理。卷积方法则从体外曲线和处置模型预测血药浓度曲线,必要时把输入分成肠段或释放阶段不同的组分。
三类框架的共同点,是不再用溶出单独替代全部吸收过程。具体选择仍取决于已知机制和可获得的数据,同一种软件平台在不同配置下也可能具有不同的机制解释程度。
窄屏可横向滑动查看完整图表。
拟合成功之后仍需核对输入与用途
综述强调,多个参数组合可能重现同一条血药浓度曲线。预先测得的通透性、溶解性等资料,以及敏感性分析,可帮助约束解释,但输入误差和机制判断错误仍会影响结果。
验证还应覆盖实际用途。内部拟合、独立比较和前瞻预测提供不同信息;平均峰浓度和总暴露相近,也未必说明曲线形状、食物效应或个体间差异已被准确描述。
因此,模型用于早期制剂设计、候选筛选或监管支持时,所需证据范围各不相同。论文提出的是依据失效机制选择和核验模型的思路,具体性能仍要回到相应药物和产品的验证条件。