
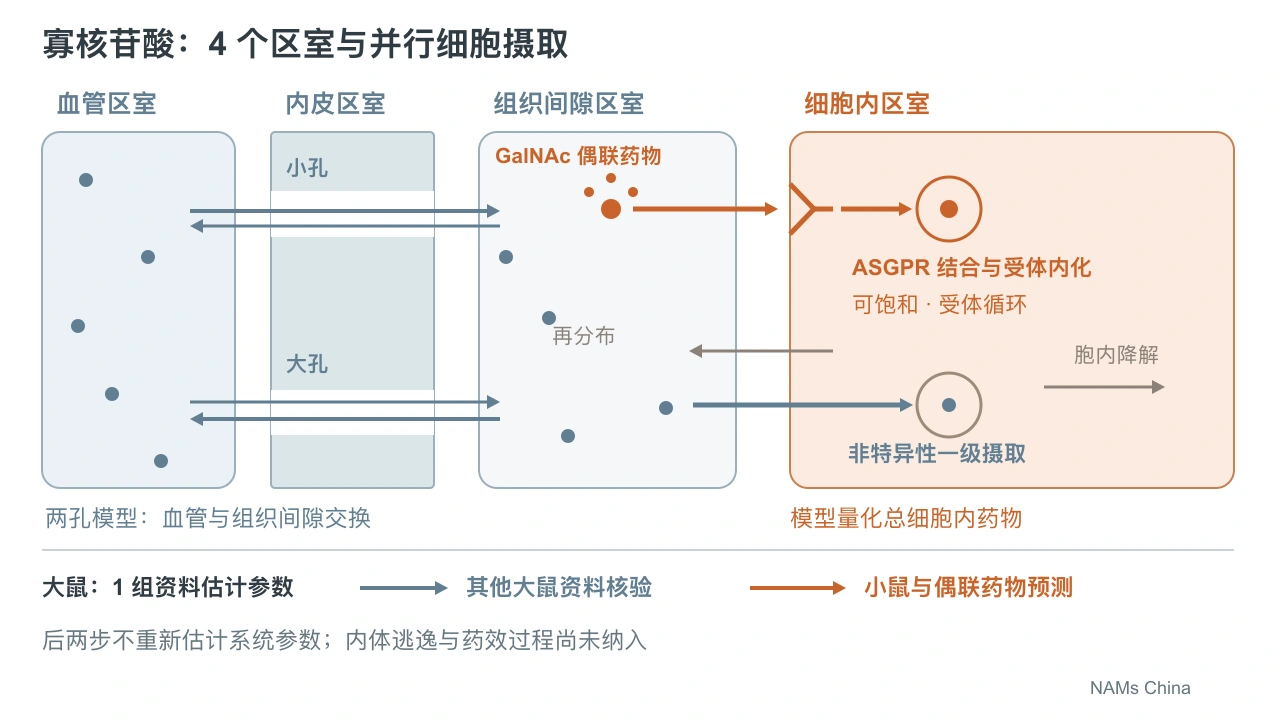
器官模型设置 4 个区室,分别描述运输与细胞摄取
英国研究团队采用基于生理的药代动力学(PBPK)方法,建立寡核苷酸全身分布模型,器官通用结构设有血管、内皮、组织间隙和细胞内 4 个区室。模型描述血液与淋巴运输、血管外渗、肾滤过、细胞摄取及胞内降解,用于比较未偶联反义寡核苷酸(ASO)与 N-乙酰半乳糖胺(GalNAc)偶联的 ASO、小干扰 RNA(siRNA)。
细胞摄取有 2 条路径:所有药物采用组织相关的非特异性一级摄取;GalNAc 偶联药物另经肝细胞的去唾液酸糖蛋白受体(ASGPR)结合、内化和循环。后一路径允许出现受体饱和。这样,模型可以比较增加剂量时非特异性摄取与靶向摄取的相对贡献。
大鼠资料用于拟合与核验,小鼠资料检验跨物种预测
团队先用 1 组大鼠未偶联 ASO 的公开组织浓度时间资料估计摄取与再分布参数,再用其他大鼠资料核验。合并建模与核验研究后,大鼠组织预测与实测暴露量之比的中位数为 0.849,四分位范围 0.434–1.22;脾脏浓度被低估。
随后换用小鼠生理条件,不再估计系统参数,预测另外 4 项小鼠研究的未偶联 ASO。预测与实测暴露量之比中位数为 0.629,四分位范围 0.3–1.6。GalNAc 偶联药物的比较也未重新拟合系统参数,肝脏和肾脏浓度大体符合资料,但 siRNA 血浆浓度有部分高估。
模型预测 GalNAc-siRNA 缓释可提高高剂量下的肝摄取
在模型的低剂量情景中,GalNAc-siRNA 的肝细胞内化主要由 ASGPR 路径承担;剂量升高时,受体饱和增加非特异性路径的相对贡献。0.1 mg/kg 情景下,GalNAc 偶联带来的肝摄取约为相似未偶联药物的 9.63 倍;这一提升随剂量变化。
团队进一步模拟 6–48 小时的缓释输入,预测高剂量下延长释放可减轻受体饱和,使更多药物进入肝细胞、减少非目标组织摄取。这一部分尚未由本文新的缓释给药实验验证,作者将其作为优化高剂量递送的研究方向。
共用参数与不确定性限制跨药物外推
模型假定不同药物的非特异性摄取速度可共用,并以组织差异和药物降解参数描述分布。多数输入药物没有具体游离比例资料,团队采用血浆游离比例 0.15;未观察组织的部分参数也使用默认值。作者指出,这些假设和肾组织测量因素会影响外推。
参数以模拟退火估计,没有得到关键参数的置信区间或标准误;更大规模的不确定性分析仍是后续任务。模型在大鼠、小鼠及不同寡核苷酸形式上的核验支持其组织分布研究用途。当前模型描述总细胞内药物量,没有加入内体逃逸或药效过程;人体外推与细胞内有效暴露仍需后续验证。