
M7(R2)规定药物致突变杂质的评价范围
国际人用药品注册技术协调会(International Council for Harmonisation of Technical Requirements for Pharmaceuticals for Human Use,ICH)在 2023 年 4 月 3 日通过 M7(R2)第 4 步最终文件,讨论如何评价和控制药品中的 DNA 反应性致突变杂质,以限制潜在致癌风险。R2 延续既有 M7 框架中的计算预测要求。
文件主要面向新药临床开发和上市申请,也覆盖可能改变杂质风险的部分上市后变化,例如合成、制剂或临床用途变化。它没有要求将同一程序无差别追溯用于所有既有药品。
适用范围还排除生物技术药物、肽、寡核苷酸等类别,并将 ICH S9 所覆盖的晚期肿瘤药物置于范围之外。因此,模型预测之前仍需先判断产品与杂质是否属于这一框架。
两类互补 (Q)SAR 回答数据不足的杂质问题
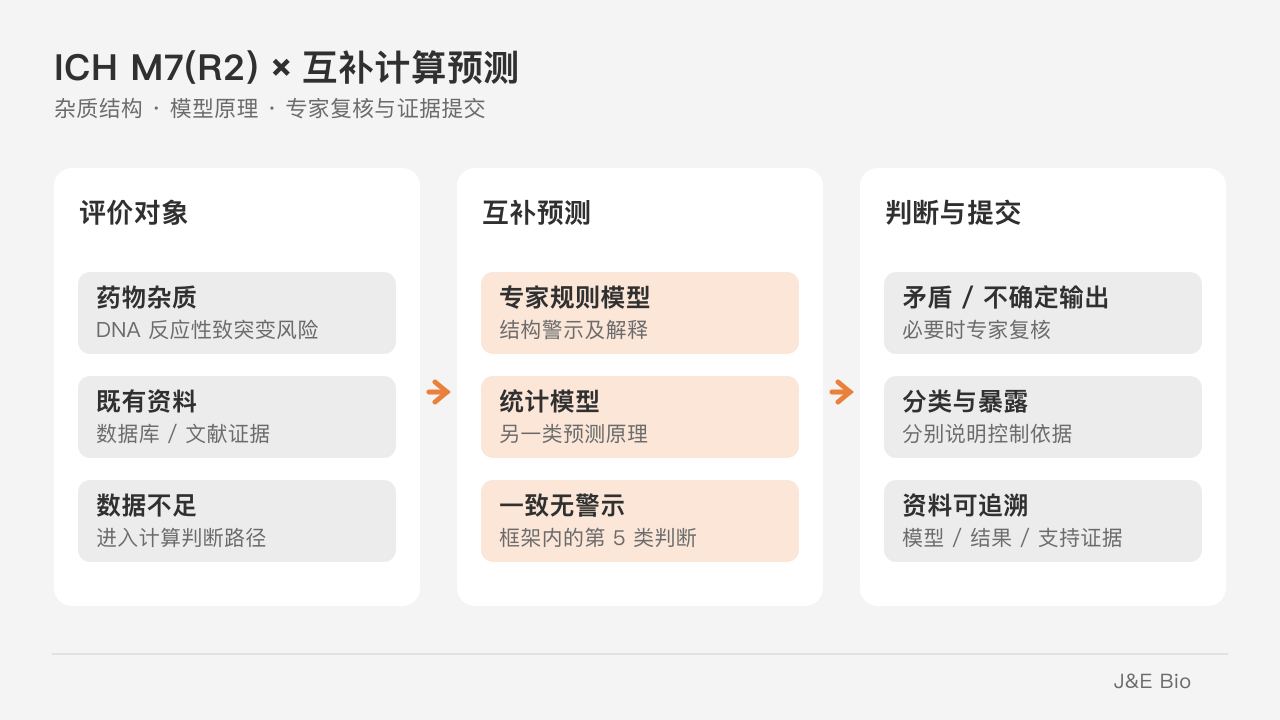
对于已有致突变或致癌资料的杂质,文件首先要求查阅相应数据库与文献。当资料不足时,(定量)结构—活性关系[(quantitative) structure–activity relationship,(Q)SAR]预测可用于判断其致突变危险。
这里的互补是方法原理的互补:一类为专家规则模型,另一类为统计模型。文件要求两者符合经济合作与发展组织(Organisation for Economic Co-operation and Development,OECD)的相关验证原则;选用系统时,应核对模型的原理及互补关系。
若两类模型均未给出结构警示,框架允许将该杂质判断为没有致突变关注,归入第 5 类,并建议不再进行额外测试。这一判断针对该杂质和所评价终点,不能延伸为整个药品没有其他毒性。
专家复核可辅助解释警示与不确定输出
必要时,可由专家评估阳性、阴性、矛盾或不确定预测是否适用于当前结构,并说明最终判断的依据。
有结构警示、但缺少充分试验资料的杂质归入第 3 类。文件保留进一步评价或控制的路径;可靠的后续结果可改变仅凭结构作出的担忧。计算预测由此作为证据链中的一个环节。
危险分类和可接受暴露也应分开。默认阈值不是所有化学结构的通用限值;高关注类别需要另作考虑。杂质的已有资料、使用期限与暴露条件共同影响控制依据。
提交时要保留模型、结论和控制理由
开发阶段与上市申请的资料要求不同,但都需要让判断可以追溯。上市资料应说明相关杂质分类及理由,并提供所用计算系统、结果和必要的支持资料,使分类可以审查。
计算预测的结论与杂质分类、控制方案一并记录,构成可供审查的判断依据。
第 4 步文件建议各地区采纳,地区实施仍需查对应正式规定。把国际协调文本、地区监管地位和具体产品证据分开,才能准确说明计算结论可支持什么决策。